La miopatia nemalinica
La miopatia nemalinica, è una malattia neuromuscolare congenita, cioè presente nei geni del paziente, ed ereditaria, cioè trasmessa dai geni dei genitori, che causa debolezza muscolare, di gravità variabile.
“Miopatia” significa che si tratta di una malattia muscolare ed una biopsia del muscolo mostra all’interno della cellula i corpi nemalinici (dal greco “nema”, bastone), dei filamenti a forma di bastoncino costituiti da proteine muscolari (alfa-actina) anomale.
Fisiologia
Ogni movimento del nostro corpo nasce dalla sua visualizzazione in una specifica area cerebrale. Una volta concepito viene dato il comando attraverso una serie di fasci nervosi, che si diramano dopo essere passati all’interno del midollo spinale fino ai muscoli.
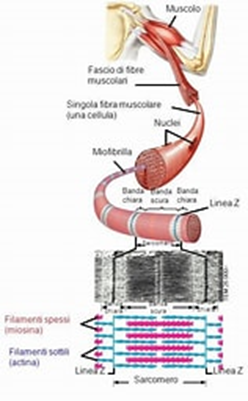
La contrazione muscolare ha inizio quando l’impulso elettrico dal nervo arriva alla superficie di una fibra muscolare in una zona detta giunzione neuromuscolare dove viene liberata una sostanza chimica detta neurotrasmettitore.
La fibra muscolare e’ composta da una struttura, ripetuta milioni di volte, costituita da due filamenti proteici, un filamento spesso chiamato Miosina e uno sottile chiamato Actina. Quando viene liberato il trasmettitore si innescano una serie di reazioni chimiche grazie alle quali le fibre scorrono una sull’altre, utilizzando energia sotto forma di una molecola chiamata ATP e il muscolo si accorcia.

Patologia
La NM è in realtà un gruppo di malattie causate da alterazioni di 7 geni implicati nella funzione e nella struttura dei filamenti sottili dei muscoli. Essendo questi filamenti alterati fisicamente o funzionalmente la contrazione non può avvenire fisiologicamente ed è meno efficiente.
La trasmissione può avvenire secondo i geni coinvolti con una modalità di tipo autosomico recessivo o autosomico dominante. Per comprendere meglio dobbiamo sapere che ogni proteina che costituisce il nostro organismo viene prodotta a partire dalle informazioni codificate in due geni, uno di origine paterna e uno di origine materna.
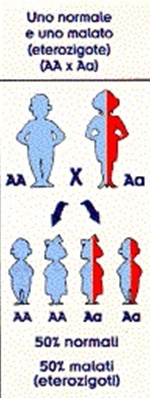
Trasmissione autosomica dominante
In queste malattie è sufficiente avere un gene malato. Il genitore malato trasmetterà il gene malato a metà dei suoi figli, che saranno malati a loro volta, mentre l’altra metà dei figli riceveranno il gene sano e non avranno traccia, neanche genetica della malattia.
Per completezza bisogna sapere che il gene malato può manifestarsi in percentuale variabile nei figli, per cui in alcuni casi la malattia può essere poco evidente (penetranza).
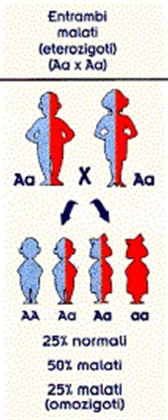
Trasmissione autosomica recessiva
In questo gruppo di malattie per essere ammalati bisogna avere entrambi i geni malati, perché è sufficiente avere metà proteine sane per condurre una vita normale.
I genitori trasmetteranno metà geni sani e metà geni malati. I figli acquisiranno:
- In un quarto dei casi entrambi i geni sani: saranno sani a tutti gli effetti e non potranno trasmettere la malattia ai loro discendenti
- In metà dei casi un gene sano e uno malato: saranno sani, ma come i loro genitori potranno trasmettere il gene malato ai loro discendenti e la malattia se incontreranno un partner portatore della stessa variante genetica di NM.
- In un quarto dei casi entrambi i geni malati: presenteranno NM
Clinica
La NM si divide in 6 sottotipi secondo età di esordio e gravità del coinvolgimento motorio e respiratorio.
- La forma tipica (circa il 50% dei pazienti) è moderata a esordio nel periodo neonatale. La maggior parte dei pazienti ha una vita attiva ed indipendente.
- La forma grave (10-20%) è caratterizzata da marcata ipotonia e limitazione dei movimenti spontanei. È rara la sopravvivenza dopo il periodo neonatale.
- La forma intermedia (20%) è caratterizzata da una lenta e incompleta acquisizione delle tappe dello sviluppo motorio.
- La forma a esordio nell’età adulta può essere sporadica (<5%). L’esordio avviene tra i 20 e i 50 anni. Questa forma è caratterizzata da una progressione rapida.
- La forma lieve a esordio infantile (10-15%) è caratterizzata da debolezza simmetrica a livello dei muscoli dorsiflessori della caviglia e piedi cadenti attorno ai 10 anni. La debolezza ha una progressione lenta.
- La forma tipo Amish ha un esordio neonatale e l’attesa di vita supera raramente i 2 anni.
I sintomi clinici sono legati all’incapacità dei muscoli di sviluppare la forza necessaria. Il deficit di forza si manifesta maggiormente a livello del viso, dei flessori del collo e dei muscoli prossimali degli arti.
La debolezza dei muscoli facciali causa riduzione della mimica, difficoltà alla suzione, alla deglutizione e disturbi del linguaggio.
Vi è coinvolgimento dei muscoli respiratori che può determinare deficit della tosse e insufficienza respiratoria, anche solo notturna.
Diagnosi
La diagnosi parte dall’esame clinico. Sul sospetto diagnostico si procede ad accertamenti istopatologici sulla biopsia muscolare, che rivelano alterazioni nelle dimensioni e nella proporzione delle diverse fibre e la presenza di corpi nemalinici, Ecografia muscolare, TAC o risonanza magnetica possono facilitare la selezione della sede in cui effettuare la biopsia. Agli esami del sangue di routine gli enzimi muscolari sono in genere normali o lievemente aumentati. I test di genetica confermano e definiscono la diagnosi.
Una volta che si è definita la diagnosi genetica all’interno di un nucleo familiare è possibile eseguire la diagnosi prenatale.
È necessario un approccio multidisciplinare per trattare correttamente i pazienti affetti da NM.
Per quanto riguarda il distretto faciale e faringo-laringeo, quindi mimica, fonazione e deglutizione è necessaria una presa in carico logopedica, ma in alcuni casi sarà necessario modificare la consistenza dei cibi o confezionare una stomia nutrizionale (PEG).
Il deficit della tosse oltre alla fisioterapia respiratoria può richiedere l’acquisizione da parte dei caregivers di tecniche di supporto fino all’utilizzo dell’incentivatore della tosse. L’insufficienza respiratoria si manifesta in genere principalmente di notte, con sonno disturbato, frequenti risvegli, difficoltoso risveglio al mattino, irritabilità, deficit dell’attenzione e va ricercata attivamente con una polisonnografia (PSG) che indicherà la necessità di ventilazione meccanica non invasiva notturna che permetterà di prevenire frequenti infezioni delle basse vie aeree e ulteriore degenerazione della funzione respiratoria.
La debolezza della muscolatura prossimale può determinare scoliosi e contratture articolari che andranno prevenute con una vita attiva, utilizzo di fisioterapia motoria e tutori. Il trattamento sarà invece chirurgico.
Per la possibilità di un coinvolgimento della muscolatura miocardica deve essere monitorata ed eventualmente trattata anche la funzione cardiaca.
Prognosi
La malattia presenta una prognosi molto variabile, da pochi mesi a una aspettativa di vita normale. La presa in carico multidisciplinare migliora sia la prognosi, sia la qualità di vita.